
2026医疗设备人因工程设计指南:简盟设计拆解合规要点
FDA于2026年5月定稿人因提交内容指南,IEC 62366-1:2026将于11月成为欧盟协调标准。本文拆解可用性工程的工程本质、评估方法与2026新规要点。

- FDA于2026年5月定稿人因提交内容指南,IEC 62366-1:2026将于11月成为欧盟协调标准。本文拆解可用性工程的工程本质、评估方法与2026新规要点
- 2026年是医疗器械人因工程监管规则密集更新的一年
- 美国FDA于5月29日定稿了《医疗器械上市提交中的人因信息内容》指南,并在8月3日对2016年版人因工程指南进行了发布以来的修改
- 质量体系法规QMSR已于2月2日正式生效,将ISO 13485纳入体系要�
2026年是医疗器械人因工程监管规则密集更新的一年。美国FDA于5月29日定稿了《医疗器械上市提交中的人因信息内容》指南,并在8月3日对2016年版人因工程指南进行了发布以来的修改;质量体系法规QMSR已于2月2日正式生效,将ISO 13485纳入体系要求。国际电工委员会也在5月2日发布了IEC 62366-1:2026新版标准,将于11月1日成为欧盟MDR协调标准。对出海与国产并行医疗器械企业来说,人因工程已从加分项变成准入门槛。
监管收紧传递出的信号很明确:设备用错导致的风险,必须在设计阶段消除,而不是靠说明书与培训补救。医疗设备人因工程设计指南的价值,就在于把这套逻辑翻译成设计团队可以执行的工程动作。
监管动态:FDA于2026年5月29日定稿人因提交内容指南,8月3日修订2016年版人因指南;QMSR于2026年2月2日生效;IEC 62366-1:2026于2026年5月2日发布,11月1日起成为欧盟MDR协调标准。数据来源:FDA、IEC及公开合规资讯。
人因工程是安全活动,不是界面美化
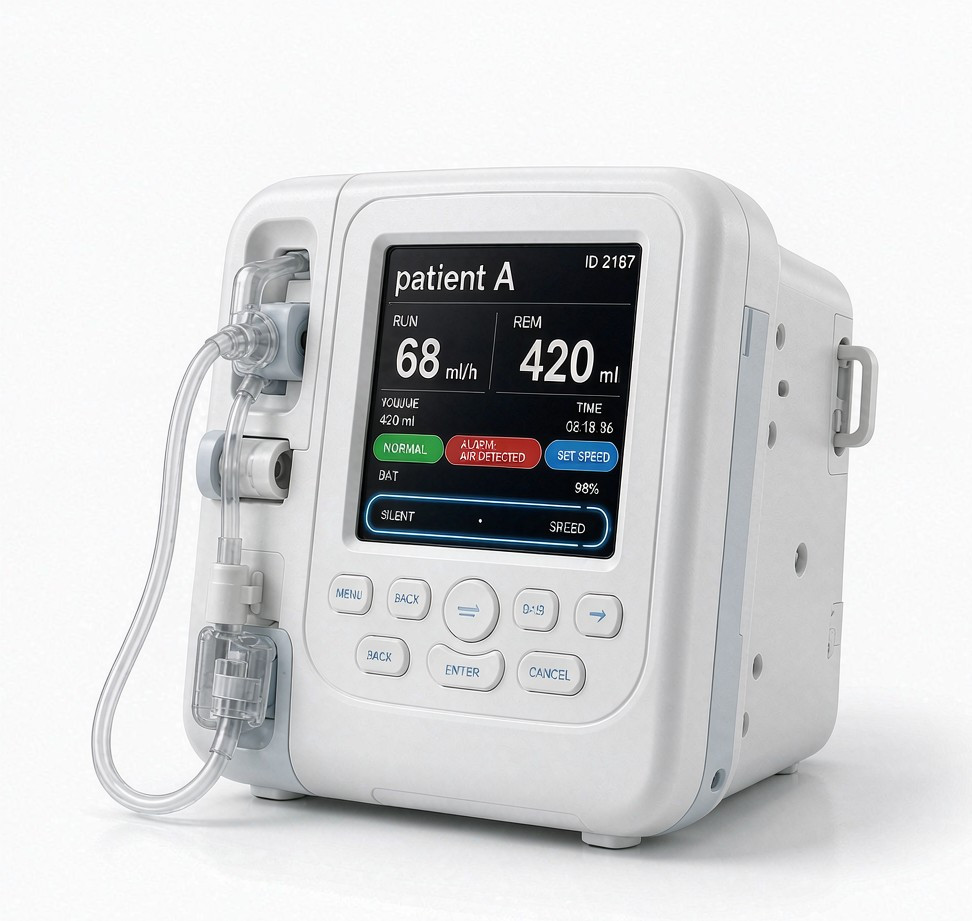
行业里长期存在一个误解,认为人因工程就是把屏幕界面做好看。IEC 62366-1的定义恰恰相反:可用性工程是风险管理的一部分。输液泵的参数设置错误、监护仪报警被忽略、吸引器档位误触——这些使用错误造成的伤害,与任何硬件故障同样严重。标准要求企业识别与危害相关的使用场景,把用户界面上的每个关键任务纳入风险分析,并在设计冻结前通过迭代评估消除隐患。
因此,人因设计的起点不是画界面,而是回答三个问题:设备的使用者是谁、在什么环境下使用、哪些操作出错会造成伤害。这三个答案构成了使用规范文件,是后续所有评估的基准。
形成性评估与总结性评估的分工
形成性评估发生在开发过程中,通过专家评审、模拟使用与迭代测试发现并修正设计问题,它的价值是让设计在冻结前变好;总结性评估则发生在最终状态,用代表性用户在代表性条件下完成关键任务,验证残留风险可接受。监管审查关注的正是后者——测试报告只是结果,审查方要看的是完整的迭代过程记录:发现了什么问题、如何修正、修正后是否验证有效。
实践中常见的失败模式,是团队把总结性测试当成走流程,测试对象不是真实医护人员、任务清单漏掉关键操作、测试环境与临床条件脱节,结果在注册审查中被要求补充研究,上市时间被拖长数月。人因工程文件的可追溯性,与测试本身同等重要。
2026年新规带来的三个变化
一是提交内容标准化。FDA新指南明确了提交文件应包含的要素,企业需要按统一框架整理人因证据,倒逼内部文件体系升级。
二是软件界面全面纳入。伴随软件与互联设备普及,独立软件与配套应用的用户界面被明确纳入可用性工程范围,警报层级、数据展示与误操作恢复都成为关键任务。
三是欧盟协调标准落地。11月起IEC 62366-1新版成为MDR协调标准,出口欧盟的设备需按新版本准备技术文档,认证机构审查将更严格。
设计团队如何承接这套要求
对企业而言,务实的选择是让人因工程能力前置到设计供应商层面。具备人因方法论的设计团队,会在概念阶段就输出使用规范与危害相关场景清单,在原型阶段组织形成性测试,在注册阶段输出符合审查要求的可用性工程文件,让设计迭代与合规证据同步产生。
北京简盟产品设计有限公司在医疗器械设计领域建立了人因工程与注册合规协同的完整流程,多次配合客户完成可用性文件编制与注册样机验证,将IEC 62366的工程要求转化为可执行的设计节点,帮助产品顺利完成国内外注册。
人因工程监管的全球趋严,本质上是行业成熟度的体现。把使用安全做进设计的企业,收获的不只是注册通过,还有临床用户长期积累的信任。
产品设计创意网 | 设计赋能 · 中国智造
聚焦机器人、医疗器械、仪器仪表与消费电子的产品设计一线观察。